Providence lancia il sistema cervicale CORUS PCSS 3D-T con titanio poroso stampato in 3D
Providence Medical Technology ha ottenuto l’autorizzazione FDA per un sistema di stabilizzazione cervicale posteriore che integra strutture in titanio poroso prodotte mediante manifattura additiva. Il dispositivo rappresenta un’evoluzione della famiglia CORUS, progettato per favorire l’osteointegrazione durante procedure di fusione spinale.
- Clearance 510(k) ottenuta il 14 maggio 2026, annuncio pubblico il 13 ottobre 2026
- Sistema per fusione cervicale posteriore C3-C7, fino a tre livelli consecutivi
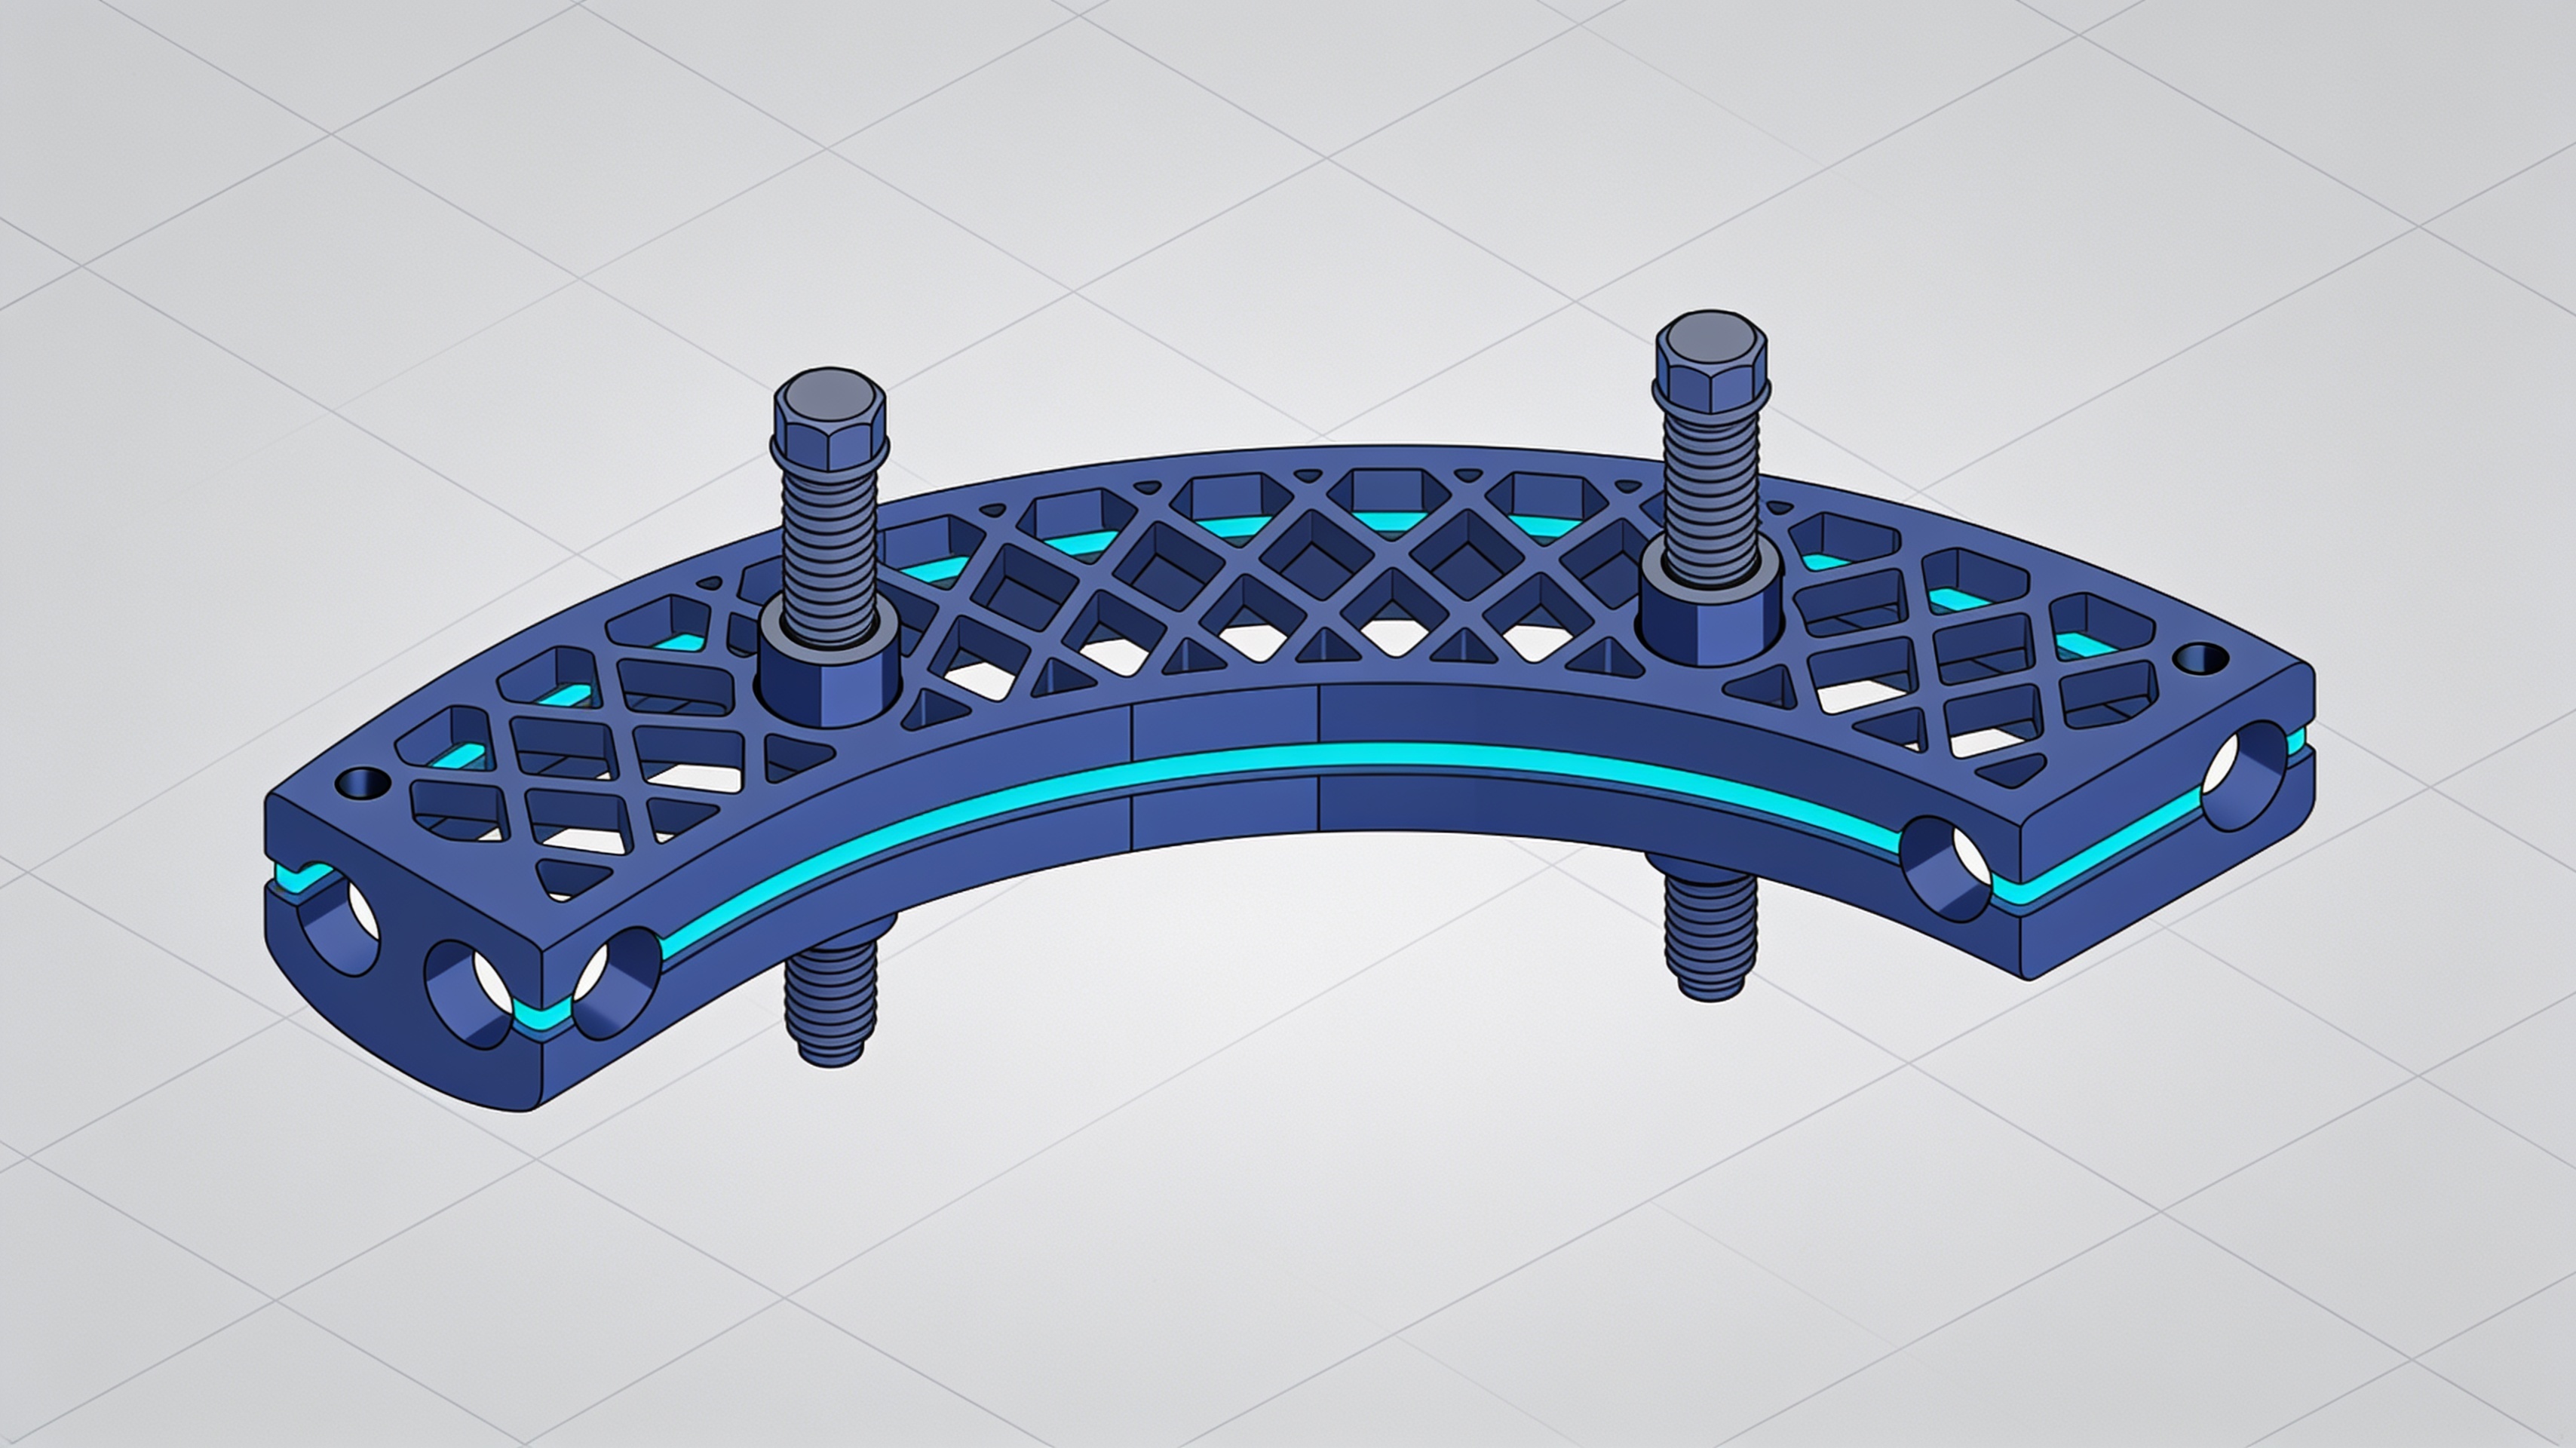
- Struttura reticolare in titanio poroso fabbricata con stampa 3D metallica
- Fascicolo FDA K253676 consultabile nel database pubblico
Autorizzazione regolatoria e disponibilità
Providence Medical Technology ha completato l’iter regolatorio statunitense per il CORUS Posterior Cervical Stabilization System 3D-T, ottenendo la clearance attraverso il percorso 510(k).
La Food and Drug Administration ha determinato l’equivalenza sostanziale del dispositivo il 14 maggio 2026. L’annuncio pubblico della disponibilità è arrivato il 13 ottobre 2026.
Il fascicolo K253676 documenta il percorso regolatorio ed è accessibile nel database pubblico FDA. Questo percorso certifica la conformità normativa, non l’efficacia clinica superiore rispetto ad alternative esistenti.
La clearance 510(k) attesta equivalenza sostanziale a dispositivi già autorizzati. Non richiede studi clinici randomizzati che dimostrino superiorità terapeutica rispetto ad altre opzioni di trattamento.
Caratteristiche tecniche del sistema
Il CORUS PCSS 3D-T è destinato alla stabilizzazione di segmenti cervicali durante fusione posteriore, con fissazione mediante viti integrate e geometria ottimizzata per l’osteointegrazione.
Il dispositivo opera sui segmenti compresi tra C3 e C7, con possibilità di trattare fino a tre livelli consecutivi. L’accesso chirurgico è posteriore, con azione sui complessi articolari bilaterali.
Non si tratta di una protesi destinata a preservare il movimento articolare. La funzione è immobilizzare e stabilizzare i segmenti nel contesto di una fusione.
Le indicazioni ufficiali prevedono impiego come supporto alla fusione cervicale posteriore. Il sistema può essere utilizzato in associazione a dispositivi di stabilizzazione anteriore agli stessi livelli.
Manifattura additiva e titanio poroso
La caratteristica distintiva del dispositivo è l’integrazione di regioni in titanio poroso ottenute mediante stampa 3D metallica, progettate per facilitare la crescita ossea.
La struttura reticolare porosa offre superfici accessibili e percorsi interconnessi per il tessuto osseo. Questa geometria non è realizzabile con tecniche di lavorazione sottrattiva tradizionali.
La topografia della superficie, la continuità degli spazi disponibili e la rigidità locale influenzano l’osteointegrazione. Una struttura porosa può teoricamente agevolare l’ingresso di nuovo tessuto osseo e la vascolarizzazione rispetto a superfici compatte.
L’osteointegrazione non deriva automaticamente dall’uso della stampa 3D. Porosità, dimensione dei pori e architettura della struttura sono parametri critici che richiedono validazione specifica.
Implicazioni per il design degli impianti spinali
L’adozione di manifattura additiva per impianti spinali posteriori estende le possibilità progettuali oltre le geometrie convenzionali, ma richiede distinzione tra capacità produttiva e beneficio clinico dimostrato.
Providence Medical Technology mantiene l’impostazione di fissazione già utilizzata nella famiglia CORUS, integrando la regione in titanio poroso. Questo approccio conserva elementi validati aggiungendo caratteristiche geometriche nuove.
La stampa 3D metallica permette di realizzare strutture reticolari complesse in singola fase produttiva. Questo elimina operazioni di assemblaggio e consente continuità materiale tra regioni dense e porose.
Tuttavia, come sottolineato dal produttore stesso, autorizzazione regolatoria, geometria promettente e miglioramento clinico dimostrato non sono equivalenti. La validazione clinica richiede studi specifici con follow-up adeguato.
Contesto clinico e prospettive
Il dispositivo si inserisce nel panorama della fusione cervicale posteriore, dove la stabilità meccanica immediata e l’integrazione biologica a lungo termine sono entrambe critiche.
La decisione di utilizzare questo tipo di impianto dipende da valutazione clinica, anatomia e condizioni specifiche del paziente. La generazione precedente della piattaforma CORUS è stata oggetto di studio clinico randomizzato.
La disponibilità di strutture porose stampate in 3D amplia le opzioni progettuali per i chirurghi spinali. L’evoluzione del settore richiederà dati clinici comparativi per quantificare i benefici effettivi rispetto a sistemi convenzionali.
La manifattura additiva continua a modificare il panorama degli impianti spinali, spostando il limite tra ciò che è tecnicamente realizzabile e ciò che è clinicamente vantaggioso.
articolo scritto con l'ausilio di sistemi di intelligenza artificiale
Q&A
Quando Providence ha ottenuto l'autorizzazione FDA per il sistema CORUS PCSS 3D-T?
La FDA ha determinato l'equivalenza sostanziale il 14 maggio 2026, mentre l'annuncio pubblico della disponibilità è arrivato il 13 ottobre 2026. Il fascicolo K253676 è consultabile nel database pubblico FDA.
Quali segmenti cervicali può trattare il sistema CORUS PCSS 3D-T?
Il dispositivo opera sui segmenti compresi tra C3 e C7 e può trattare fino a tre livelli consecutivi. L'accesso chirurgico è posteriore, con azione sui complessi articolari bilaterali.
Il CORUS PCSS 3D-T è una protesi che preserva il movimento?
No, non è una protesi destinata a preservare il movimento articolare. La sua funzione è immobilizzare e stabilizzare i segmenti nel contesto di una fusione cervicale posteriore.
Come viene prodotta la struttura in titanio poroso del dispositivo?
La struttura reticolare porosa è ottenuta mediante stampa 3D metallica, con superfici accessibili e percorsi interconnessi progettati per facilitare la crescita ossea e l'osteointegrazione.
La clearance 510(k) dimostra la superiorità clinica del dispositivo?
No, la clearance 510(k) attesta l'equivalenza sostanziale a dispositivi già autorizzati e non richiede studi clinici randomizzati che dimostrino superiorità terapeutica. Certifica la conformità normativa, non l'efficacia clinica superiore.